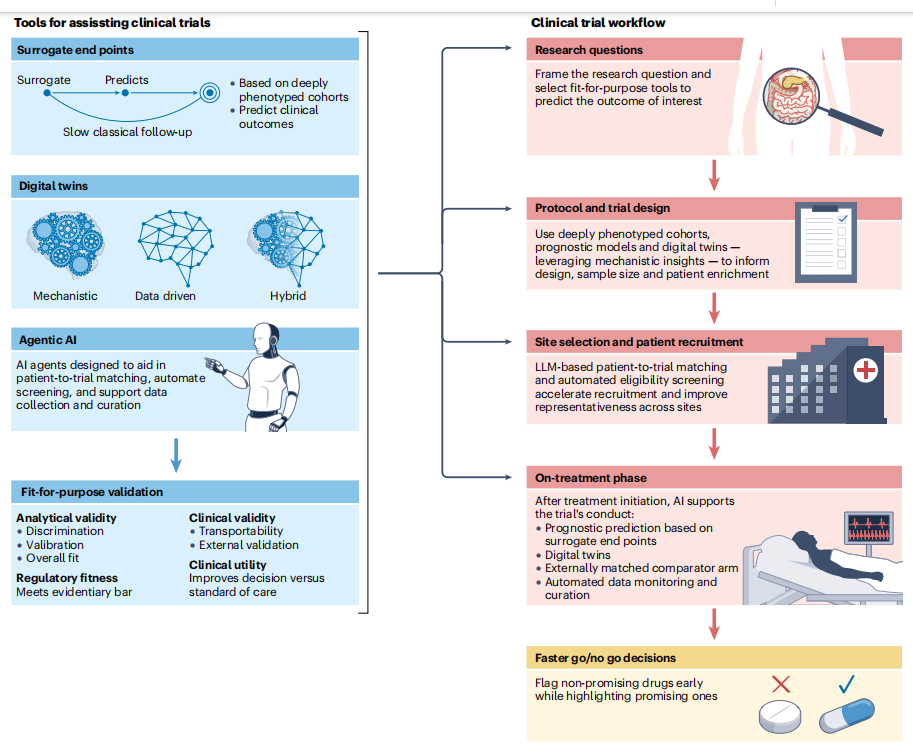
近日,法国巴黎西岱大学(Université Paris Cité)Alexandre Loupy教授团队在国际顶级综合性学术期刊《Nature Biomedical Engineering》在线发表题为“AI-enabled Clinical Trials”的综述。该综述提出一种基于人工智能(AI)的临床试验工程化框架,该框架可适用于各医学专科领域。该框架包含四个阶段:
(1)组装并整合多模态数据以开发和验证用于支持临床试验的工具;
(2)将适配目标的工具与研究问题及目标结局相匹配;
(3)实施AI支持的临床试验执行流程(包括患者与临床试验的匹配、替代终点指标、外部匹配的对照组、数字孪生技术以及自动化数据采集与管理);
(4)采用更快速、基于证据的“启动/终止”决策机制,以便早期识别前景不佳的药物。
(1)”符合目的”导向型验证(Fit-for-Purpose Validation):所有AI工具须依据其预设临床应用场景开展分层、递进式验证,系统评估其分析性能、临床相关性以及真实世界环境下的运行稳定性与泛化能力。 (2)全生命周期监管协同(Lifecycle Regulatory Engagement):自研发概念验证阶段起,即与欧洲药品管理局(EMA)、美国食品药品监督管理局(FDA)等主要监管机构建立结构化、议题驱动的持续沟通机制;就验证路径设计、数据治理规范、临床获益阈值设定及模型更新策略等关键科学与监管议题达成前瞻性共识,并将该协同机制延伸至工具部署、迭代与退役的全生命周期各阶段。 (3)人机协同决策框架(Human-in-the-Loop Governance):在患者安全风险高、伦理敏感性强或临床判断不可替代的关键环节须嵌入经资质认证的专业人员进行实质性审核与最终决策,确保算法输出始终处于可控、可解释、可追溯的人类监督之下。 该文通过若干代表性案例研究对该框架进行阐释,包括:移植领域的iBox替代终点指标、多发性硬化症的年化复发率、用于室性心动过速诊断的心脏数字孪生技术、肝病学中的AI辅助组织学分析(AIM-MASH)以及用于患者与临床试验匹配的大型语言模型。该报告进一步梳理了AI赋能的临床试验所处的动态监管环境(涵盖EMA、FDA及欧盟《人工智能法案》)。若运用得当,基于AI的临床试验可缩短研发周期、降低研发成本,并加速有效疗法的发现以及尽早排除无效疗法。 (1)医院多源异构系统的数据基础偏弱:临床数据系统普遍存在采集标准不统一、质控流程缺失、缺失值发生率高、选择性入组偏倚显著以及全生命周期数据治理机制缺位等问题,严重制约了AI模型的应用能力、外部效度及研究结果的可重复性与可复现性。 (2)训练用数据结构性偏差突出:受历史诊疗实践、数据采集偏好及社会决定因素影响,训练集在种族、性别、年龄、地域及社会经济地位等关键维度上呈现系统性覆盖不足,导致模型在少数群体中的预测性能大幅衰减,形成公平性风险与临床适用性瓶颈。 (3)外部对照方法学固有而局限:历史对照或合成对照的应用受限于残余混杂因素难以完全控制、交换性(exchangeability)假设在真实世界中常无法很好满足、历史数据时间窗与试验干预周期错配,以及结局定义与测量标准不一致等核心问题,削弱了支持因果推断的统计效力与监管接受度。 (4)患者数字孪生构建门槛高:高度依赖高质量、时序化、多模态医学影像与生理信号数据,需具备大规模异构计算基础设施支撑,并以经生物学验证的数学模型精准表征疾病进展动力学与治疗响应为机制,当前在数据—算力—模型三重约束下仍处于早期验证阶段。 (5)大语言模型(LLM)内在不确定性风险:存在生成内容幻觉(hallucination)、微调或版本迭代后输出仍不可复现、决策逻辑缺乏可解释性与可追溯性等固有缺陷,导致临床部署中追踪审计困难、责任界定模糊及监管合规路径不明。 (6)监管与实施生态协同不足:全球主要辖区监管框架尚未形成互认共识,技术债务随模型快速迭代持续累积,跨学科复合型人才(兼具临床医学、生物统计、AI工程与法规事务能力)供给严重短缺,且面向AI驱动临床试验的可持续资金机制与价值支付模式尚未建立。 (7)代理人工智能(Proxy AI)临床证据链尚不充分:现有研究多为单中心回顾性分析或模拟验证,缺乏设计严谨、终点明确、样本量充足的前瞻性随机对照试验(RCT)证据,证实其对患者硬终点(如总生存期、致残率、生活质量核心域)的实质性改善作用;其从算法性能到临床获益的转化路径、作用边界及长期安全性仍需系统性验证。 作者在文末关于监管环境与伦理方面,阐述当前针对AI在临床试验应用,一个快速演变的监管环境正在形成。其中关键里程碑包括:FDA针对支持监管决策的AI模型制定的风险基础可信度评估框架;EMA发布的关于AI在药品全生命周期中应用的反思性文件;以及FDA与EMA联合发布的《GAiP》——这些文件为基于AI的临床试验奠定了一个跨大西洋的共同基础。欧盟《人工智能法案》作为全球首部综合性AI立法,将用于医疗器械的AI系统归类为高风险系统,并对透明度、人工监督及符合性评估等方面提出了具体要求。此外,将AI应用于临床试验设计还带来了特定的伦理、安全及数据治理方面的挑战。当AI系统影响试验中的关键决策——例如通过数字孪生技术进行患者筛选、终点评估或治疗方案分配时,受试者必须获得充分的知情同意,这符合spirit-AI报告的建议。基于非代表性数据集训练的AI模型存在加剧健康不平等现象的风险:FDA与EMA均强调需开展前瞻性偏见审计及人口统计学性能监测;而《欧盟人工智能法案》则明确规定对高风险AI系统实施偏见缓解措施。患者安全要求对具有重大影响的AI决策保持人工监督。基于AI的临床试验还会产生规模更大、多样性更高的数据流,从而加剧受《欧盟通用数据保护条例》及美国《健康保险携带和责任法案》管辖的网络安全与隐私风险。最后,多重监管框架(包括但不限于《欧盟人工智能法案》、《医疗器械法规》、《临床试验法规》及数据保护法律)的叠加应用,形成了复杂的合规环境,因此强烈建议企业等相关方及早与监管机构开展沟通与协作。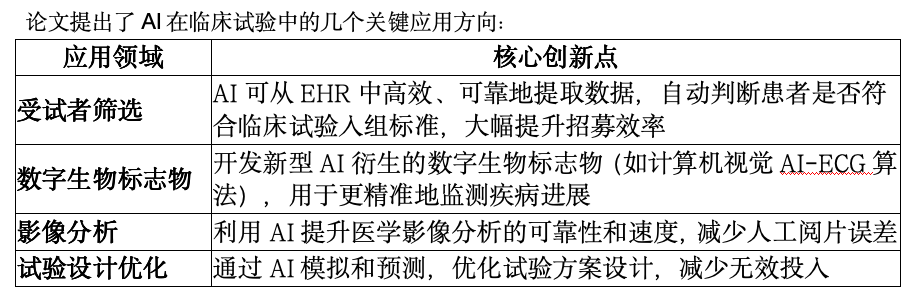
免责声明:
智慧医疗网转载其他网站内容,出于传递更多信息而非盈利之目的,内容仅供参考。版权归原作者所有,若有侵权,请联系我们删除。
本平台所发布信息的内容和准确性由提供消息的原单位或组织独立承担完全责任!
凡来源注明智慧医疗网的内容为智慧医疗网原创,转载需获授权。